1.2 Stratégies de cyclisation pour la synthèse cyclique des peptides
La formation de peptides cycliques naturels repose généralement sur des réactions entre deux groupes réactifs via la lactamisation, la lactonisation, la thiolactonisation ou la formation de liaisons disulfure. Selon les positions des deux groupes réactifs au sein d'un peptide, la cyclisation du peptide est généralement classée en quatre catégories : tête-à-queue, tête-à-chaîne latérale, chaîne latérale à queue et chaîne latérale à chaîne latérale (Figure 1).
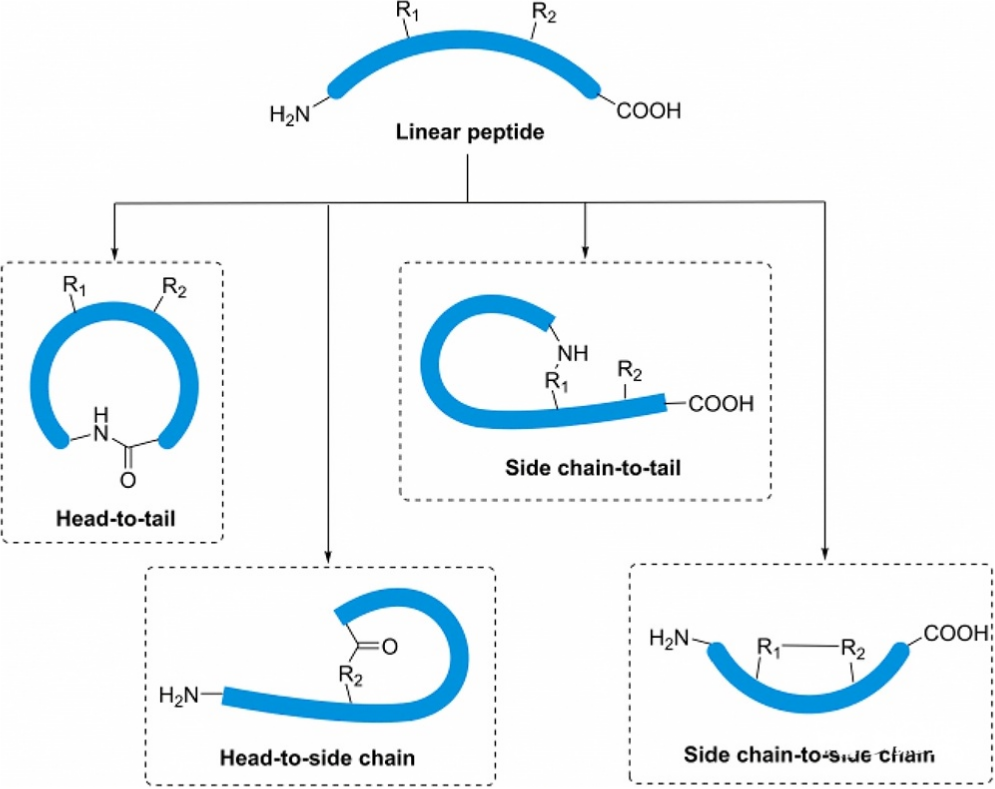
Figure 1 Quatre types de peptides cycliques
Pour les peptides cycliques tête-bêche, la macrocyclisation se déroule par la formation de lactame entre le groupe amino N-terminal et le groupe carboxylate C-terminal d'un précurseur linéaire. Outre les deux extrémités peptidiques, les groupes aminés à chaîne latérale de Lys, les groupes carboxyle à chaîne latérale d'Asp ou Glu, les groupes hydroxyle de Ser et Thr, ainsi que les groupes fonctionnels de Cys sont des groupes fonctionnels communs participant aux réactions de macrocyclisation pour les trois autres types de peptides cycliques. Au-delà des fragments fonctionnels aux terminaisons peptidiques et aux chaînes latérales, la cyclisation des peptides peut également impliquer des groupes fonctionnels installés sur les atomes N-α du squelette. Cette cyclisation non canonique du peptide N du squelette dépend de l’utilisation d’acides aminés fonctionnellement N-alkylés.
De nombreux peptides naturels subissent une cyclisation tête-bêche. Comparés à d'autres sous-types de peptides, ces peptides cycliques résistent à l'hydrolyse par les exopeptidases et présentent donc une stabilité métabolique améliorée. Ce manuscrit décrit principalement la cyclisation tête-bêche rendue possible par des méthodes de ligature peptidique chimiosélective. Néanmoins, lorsque des groupes fonctionnels réactifs sont introduits sur les chaînes latérales des résidus d'acides aminés internes, les méthodes résumées ici sont généralement applicables à la préparation des trois autres classes de peptides cycliques illustrées dans la figure 1. Les lecteurs peuvent se référer aux revues récentes sur les peptides synthétiques agrafés et les stratégies de peptides bicycliques, deux autres familles de peptides prometteuses dont les macrocycles sont formés via des fragments fonctionnels de chaîne latérale.
La synthèse cyclique des peptides est confrontée à de multiples défis. Outre l'épimérisation au niveau des sites de cyclisation avec des résidus C-terminaux non-Gly/non-Pro, l'oligomérisation provoquée par des réactions intermoléculaires constitue une autre complication majeure. Les liaisons amide adoptent une conformation tout-trans très stable ; les précurseurs linéaires dépourvus de motifs induisant des virages ont tendance à adopter des conformations étendues. Par conséquent, les extrémités N-terminale et C-terminale d'un peptide linéaire restent spatialement séparées, défavorisant la réaction intramoléculaire. La solubilité des précurseurs peptidiques dans les solvants de réaction représente un autre obstacle pratique.
La découverte et l'évaluation biologique approfondie des peptides cycliques bioactifs ont mis en évidence leur potentiel thérapeutique, poussant les chimistes à développer des protocoles de synthèse efficaces pour la préparation de peptides cycliques. La cyclisation conventionnelle des peptides utilisant des réactifs de couplage amide nécessite des substrats peptidiques entièrement protégés par la chaîne latérale. L’aminolyse peptidique permet la cyclisation avec des peptides partiellement protégés par leurs chaînes latérales. La boîte à outils pour la cyclisation des peptides s'est développée rapidement au cours des dernières décennies. La cyclisation à partir de précurseurs peptidiques non protégés est également réalisable en adoptant des stratégies de ligature chimiosélective qui tolèrent des chaînes latérales non modifiées.
1.2.1 Cyclisation des peptides via couplage direct de peptides entièrement protégés par chaîne latérale
Le couplage direct en phase solution de précurseurs linéaires entièrement protégés (à l’exception des deux extrémités désignées pour la cyclisation) avec des réactifs de couplage constitue une voie standard pour la synthèse des peptides cycliques. Cette stratégie souffre cependant d’inconvénients qui compromettent l’efficacité de la synthèse. Premièrement, la cyclisation doit être effectuée dans des conditions de dilution élevée pour supprimer l’oligomérisation provenant de réactions intermoléculaires, car la macrocyclisation des peptides est défavorable sur le plan entropique. Deuxièmement, les acides carboxyliques C-terminaux activés (à l'exception des résidus Gly et Pro) sont sujets à l'épimérisation, donnant un mélange d'épimères cycliques. L'épimérisation des carboxylates C-terminaux activés provient principalement de la formation d'oxazolone, qui provoque une perte de chiralité au niveau du carbone α lors de l'ouverture du cycle et génère des produits épimères. Une voie d'épimérisation moins répandue procède via l'α-déprotonation dans des conditions basiques pour énoliser le carboxylate C-terminal activé. De nombreux réactifs de couplage ont été développés pour minimiser l'épimérisation lors de l'activation des acides aminés. Troisièmement, de nombreux précurseurs peptidiques linéaires entièrement protégés présentent une faible solubilité dans les solvants organiques, empêchant une réaction productive. Les additifs ou les systèmes de solvants mixtes peuvent améliorer la solubilité, mais aucun solvant universel ne dissout tous les précurseurs peptidiques. L'efficacité de la macrocyclisation des protocoles de couplage direct dépend fortement de la séquence. Compte tenu de ces limitations, les conditions de réaction doivent être soigneusement optimisées au cas par cas pour améliorer les rendements en peptides cycliques.
Pour éviter les réactions intermoléculaires indésirables sans utiliser de mélanges réactionnels volumineux et hautement dilués, la cyclisation sur résine a été développée. L'immobilisation des précurseurs linéaires sur un support solide crée des conditions de pseudo-dilution qui minimisent l'oligomérisation des peptides linéaires. Deux variantes de cyclisation tête-bêche sur résine par couplage direct existent, selon la logique d'ancrage. Les peptides peuvent être attachés à la résine soit via la chaîne latérale d'un acide aminé trifonctionnel, soit via l'atome N-α du résidu C-terminal (sauf Pro). La déprotection orthogonale démasque le carboxylate C-terminal pour la cyclisation. Après cyclisation sur résine via couplage direct, la déprotection globale de la chaîne latérale suivie d'un clivage du support solide fournit le peptide cyclique cible (Figures 2a et 2b). Néanmoins, l’épimérisation sur les sites de cyclisation non-Gly/non-Pro reste un risque persistant. Comme alternative, des peptides cycliques tête-bêche peuvent être générés par aminolyse sur résine, qui est abordée dans la section 1.2.2 (Figure 2c).
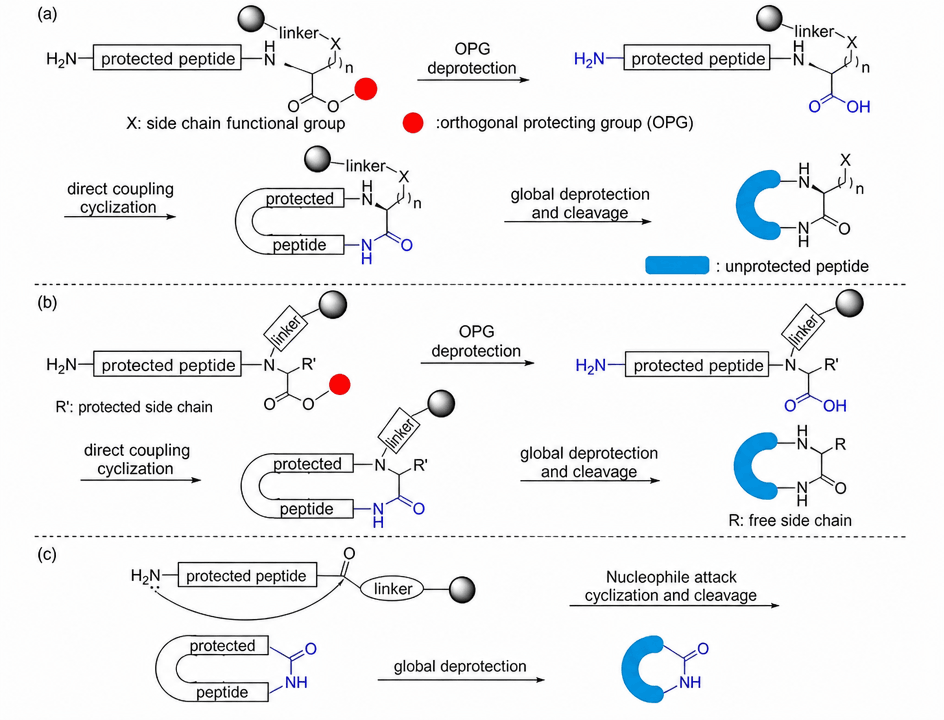
Figure 2 Voies de synthèse sur résine vers des peptides cycliques tête-bêche : (a) peptide ancré à la résine via la chaîne latérale d'un résidu d'acide aminé trifonctionnel ; (b) peptide ancré à la résine via l'atome N-α de son résidu C-terminal ; (c) cyclisation déclenchée par une attaque nucléophile de l'amine N-terminale, qui clive simultanément le peptide cyclique de la résine.
1.2.2 Cyclisation peptidique via aminolyse intramoléculaire de peptides partiellement protégés par chaîne latérale
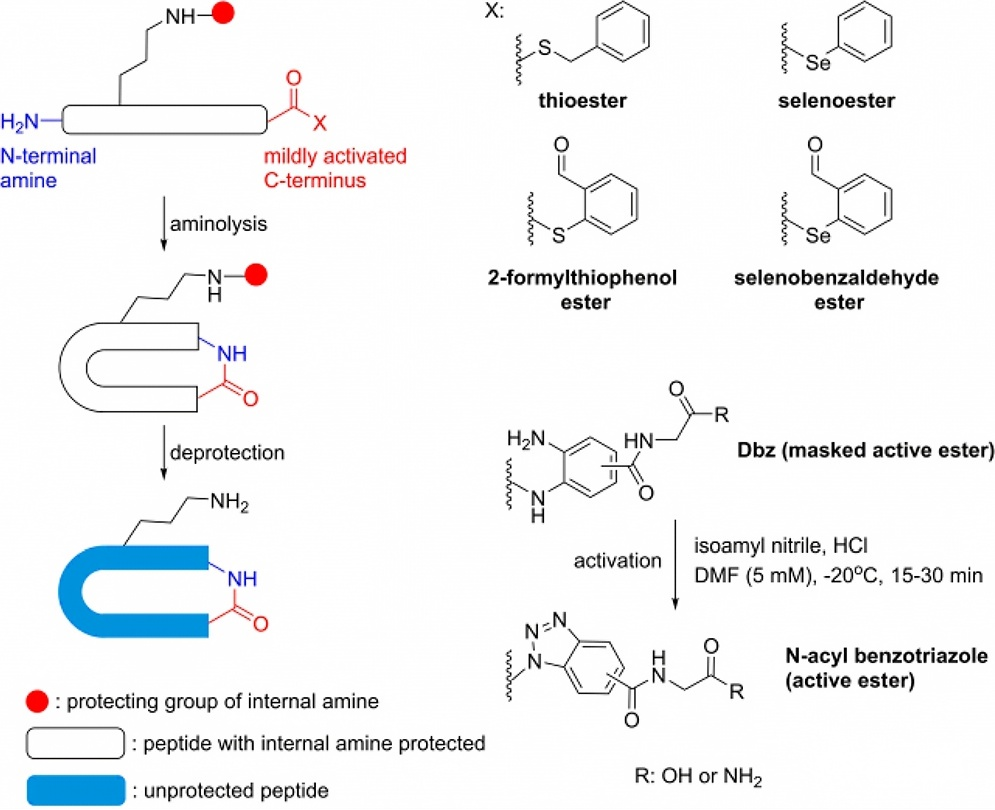
Figure 3 : cyclisation des peptides médiée par l’aminolyse. Des esters représentatifs légèrement activés, compétents pour l’aminolyse, sont affichés.
Les réactions d'aminolyse entre des peptides linéaires partiellement protégés et des terminaisons C légèrement activées peuvent donner naissance à des peptides cycliques tête-bêche (Figure 3). Houghten et ses collègues ont synthétisé un panel de peptides cycliques de 5 à 11 résidus ainsi que le peptide cyclique naturel tyrocidineA par aminolyse intramoléculaire directe. En utilisant des thioesters peptidiques totalement non protégés dans une solution mixte acétonitrile-aqueuse-imidazole, des peptides cycliques cibles ont été obtenus avec des rendements allant de 15 % à 46 %. Malheureusement, ce protocole ne peut pas faire la distinction entre l’amine N-terminale et les amines internes au sein des peptides linéaires non protégés. Les groupes aminés de la chaîne latérale des résidus de lysine internes et d'autres amines internes peuvent réagir avec les thioesters, produisant un mélange de peptides cycliques tête-à-chaîne et tête-à-queue (Figure 4).
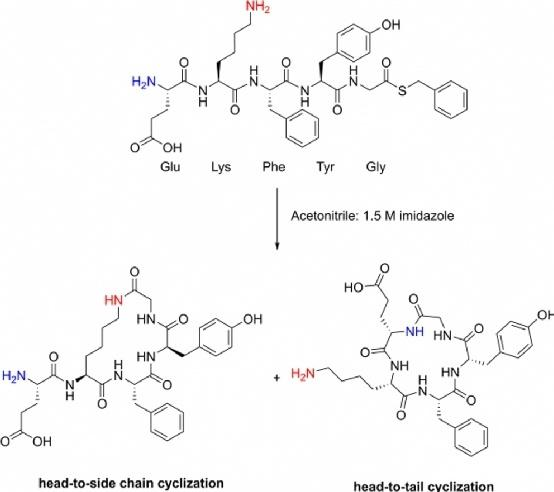
Figure 4 Étude de régiosélectivité réalisée par Houghten et ses collaborateurs : cyclisation par aminolyse de peptides thioesters C-terminaux, où l'amine N-terminale et les amines à chaîne latérale subissent une réaction.
En conséquence, les groupes amino non destinés à la cyclisation doivent être protégés orthogonalement par rapport aux autres chaînes latérales, la déprotection étant effectuée après la cyclisation. Le principal inconvénient de la cyclisation médiée par l’aminolyse est l’épimérisation, qui se produit généralement aux jonctions de cyclisation non-Gly/non-Pro. Les rapports de la littérature démontrent que l'ampleur de l'épimérisation dépend du site de cyclisation. Les additifs tels que HOBt ou HOAt peuvent atténuer mais ne peuvent pas éliminer complètement l'épimérisation.
La cyclisation des peptides médiée par l'aminolyse peut également être exécutée sur un support solide pour préparer des peptides cycliques tête-bêche. Les lieurs amine‑labiles (« agents de liaison de sécurité », par exemple le lieur de sécurité Kenner) sont attachés à la résine et servent d'esters légèrement activés attachés à la résine. La cyclisation est initiée par une attaque nucléophile de l'amine N-terminale, déclenchant simultanément le clivage du peptide du support solide (Figure 2c).
Heure de publication : 2026-11-19